ISMB/ECCB 2025
뉴스 · 2025-08-01 · 조회 175
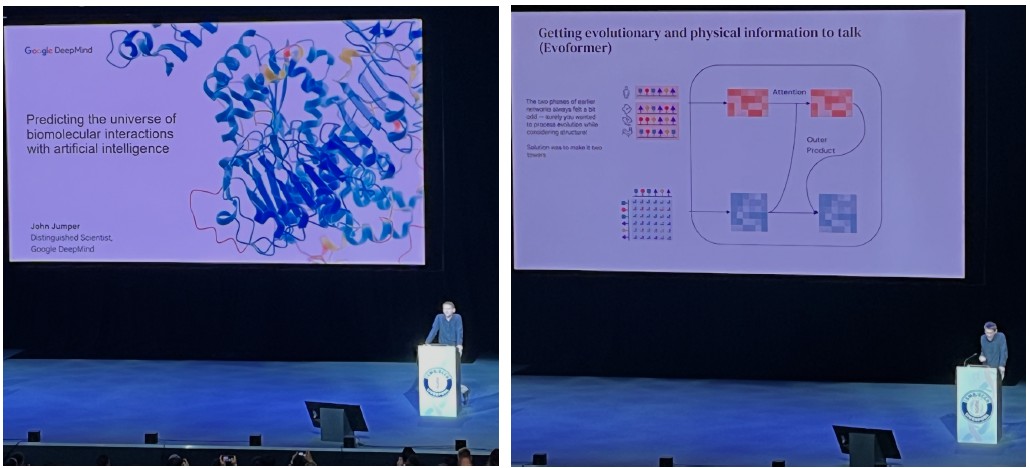
제목 : 인공지능을 이용한 생체분자 상호작용의 우주 예측
발표자: John Jumper
AlphaFold 2는 단백질의 3차원 구조뿐 아니라 복잡한 단백질-단백질 상호작용까지 고정밀로 예측할 수 있는 기
술로 구조 생물학에 큰 혁신을 가져왔음. 이번 발표에서는 이를 확장한 AlphaFold 3가 소개되었으며, 단백질-DNA, 단백질-RNA, 단백질-소분자와의 상호작용, 그리고 번역 후 수식(post-translational modification)까지 포괄하는 예측 모델로 발전하고 있음. 발표자인 구글 딥마인드 개발자 John Jumper는 이러한 다양한 생체분자 간 상호작용을 하나의 딥러닝 시스템 안에서 다룰 수 있도록 한 구조와 그 과정에서 마주한 도전 과제들을 설명하였음.
AlphaFold 3는 다양한 interaction modality를 학습하고 예측할 수 있도록 설계되었으며, 유연한 구조나 복합적인생물학적 맥락 속의 결합도 고려하는 방향으로 고도화되고 있음. 발표에서는 아직 해결되지 않은 예측의 한계도함께 언급되었으며, 이는 향후 AlphaFold의 확장 가능성을 보여주는 지점으로 제시됨.
현재 나는 single-cell RNA-seq, ATAC-seq, spatial transcriptomics 데이터를 기반으로 세포 상태 및 세포 간 상호작용을 분석하고 있으며, 이러한 연구에 AlphaFold 3의 구조 예측 결과를 통합하면 더욱 정밀한 기능적 해석이가능할 것이라 기대됨. 특히 특정 리간드-수용체 또는 전사인자-조절요소 간 상호작용이 실제로 구조적으로 타당한지를 검증하는 데 AlphaFold 3가 중요한 도구가 될 수 있으며, 나아가 세포 간 통신을 구조 수준에서 모델링하여 공간 생물학적 네트워크 분석의 정밀도를 높일 수 있을 것으로 판단됨.
제목: AI 에이전트 시대의 계산생물학
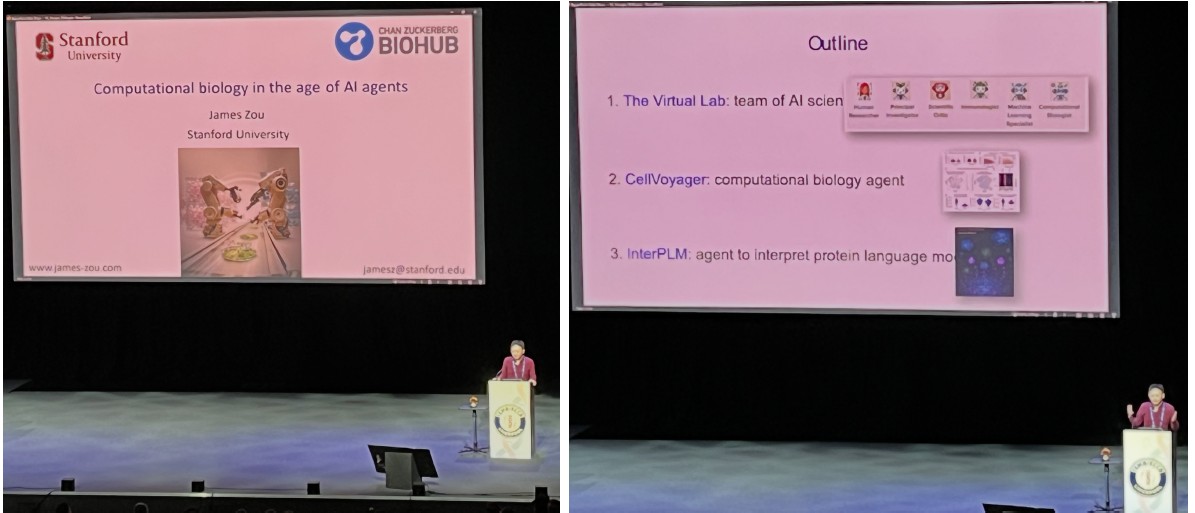
발표자: James Zou
James Zou는 최근 급속히 발전하고 있는 AI 에이전트(agentic AI)가 계산생물학에서 어떤 식으로 활용될 수 있는지를 중심으로 발표를 진행하였음. 특히 복잡한 유전체학 및 단일세포 데이터 분석에 있어, AI가 단순한 자동화도구를 넘어 독립적으로 추론, 설계, 분석을 수행할 수 있는 협업 연구자(co-researcher)로 기능할 수 있는 가능성을 강조함.
발표에서는 먼저 가상 연구팀인 Virtual Lab이 소개되었으며, 이 시스템은 여러 AI scientist agent가 함께 협력하여 문헌 조사, 가설 수립, 단백질 설계, 실험 결과 해석까지 전 과정을 수행함. 실제로 Virtual Lab은 코로나 변이에 대한 새로운 nanobody를 설계했고, 이를 실험적으로 검증하여 성과를 입증함. 이어서 소개된 CellVoyager는복잡한 유전체 데이터를 분석하고 인사이트를 도출하는 데 특화된 AI 에이전트로, 단일세포 전사체나 epigenome데이터를 요약하고 패턴을 학습하는 데 활용될 수 있음.
또한 발표자는 대규모 단백질 언어 모델인 interPLM에 내재된 생물학적 개념을 AI가 이해하고 설명할 수 있는 방향성도 제시하였음. 단순히 예측값을 제공하는 데 그치지 않고, 모델이 학습한 생물학적 구조와 원리를 인간에게 설명 가능하게 한다는 점에서 기존 AI 모델과 차별화된 접근임.
이번 발표를 통해 나는 single-cell RNA-seq, ATAC-seq, spatial transcriptomics처럼 대용량 데이터와 반복적 해석이 필요한 분석 환경에서 AI 에이전트를 보조 분석자로 활용할 수 있다는 가능성을 실감함. 특히 CellVoyager와 같은 에이전트는 내가 개발 중인 분석 툴과 결합해 분석 흐름의 효율성을 높이고, 탐색적 분석이나 문헌 기반 가설 생성을 자동화하는 데에도 응용 가능하다고 판단됨. 앞으로 이러한 프레임워크를 나의 연구에 어떻게 통합할수 있을지 적극적으로 탐색해볼 계획임.
제목: 유전자 조절 추론 강화를 위한 전사 인자 물리적 근접성 활용
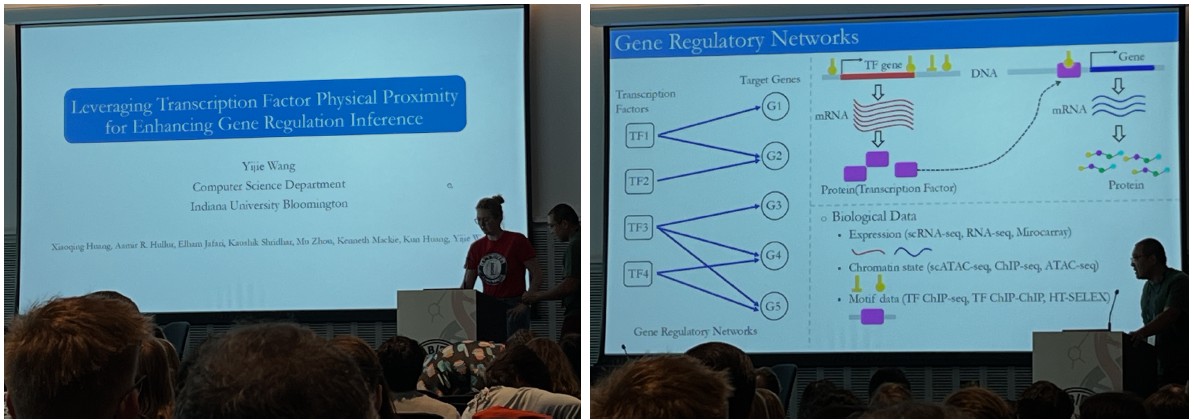
발표자: 왕이지에
이 발표는 전사인자 간의 물리적 근접성이라는 요소를 고려하여 유전자 조절 네트워크(GRN)를 더 정확하게 추론할 수 있는 새로운 접근법을 제시한 연구임. 기존의 GRN 추론 방법들이 주로 발현량, 크로마틴 접근성, motif정보, prior knowledge 등에 기반해 왔으나, 실제 전사 조절이 일어나기 위해서는 전사인자들 간에 물리적 접촉
또는 근접성이 필요하다는 생물학적 전제를 반영하지 못하고 있었음.
이를 보완하기 위해 Wang은 GRIP(Gene Regulation Inference by considering TF Proximity)이라는 새로운 방법을 제안하였음. GRIP은 단순히 TF의 발현이나 motif 존재 여부뿐 아니라, protein-protein interaction (PPI) 네트워크 상에서의 거리를 활용하여 전사인자들 간 물리적 근접성을 정량화하고, 이를 기반으로 target gene의 발현을 설명할 수 있는 TF 집합을 추론함. 핵심적으로, Boolean convex program을 활용한 수학적 모델링을 통해, 물리적거리와 예측 성능 간 균형을 고려한 TF 선택이 가능하게 설계되었으며, 이 문제를 효율적으로 해결하는 알고리즘도 함께 제시되었음.
GRIP의 성능은 PBMC 3k scMultiome-seq 데이터를 활용하여 CD4, CD8, CD14 등 다양한 세포 유형에서 평가되었으며, SCENIC+, DirectNet, Pando, CellOracle과 같은 기존 GRN 추론 도구들과 비교했을 때 예측된 TF 집합의 물리적 거리, PCHi-C 데이터와의 일치도, 타겟 유전자 발현 예측 성능 모두에서 우수한 성능을 보였음. 특히 GRIP은 TF 간의 네트워크적 결합성이 높은 조절 집합을 도출하여 생물학적으로도 더 타당한 GRN 구조를 제시한다는 점에서 강점이 있음.
본 발표는 내가 관심을 두고 있는 single-cell ATAC-seq과 RNA-seq 데이터를 활용한 GRN 추론 연구와 밀접하게 연결되는 내용이었음. 특히 실제 생물학적 조절 현상은 단순히 motif 존재만으로 설명되기 어렵고, 단백질 간 상호작용 기반의 공간적 구조를 고려해야 한다는 점에서 GRIP의 접근이 매우 현실적이고 확장 가능성이 높다고 느꼈음. 향후 내가 수행할 GRN 분석에서도, 단일세포 수준에서의 TF 조합 탐색 시 GRIP 방식처럼 PPI 기반 제약을 적용하는 방식을 접목할 수 있을지 고민해볼 계획임. 또한 GRIP의 모델이 기존의 ATAC-motif 기반 접근과 어떻게 통합될 수 있을지도 흥미로운 확장 가능성으로 다가왔음.
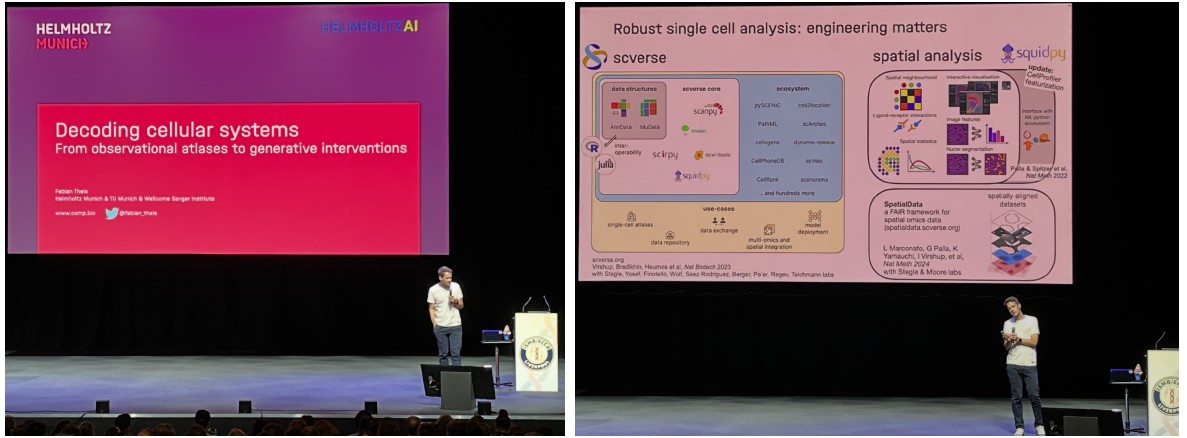
제목: 세포 시스템 해독: 관찰 지도책에서 생성 개입까지
발표자: Fabian Theis
Fabian Theis 교수는 단일세포 생물정보학 분야의 선도적인 연구자로, 그동안 다양한 기계학습 기반의 해석 도구를 개발하며 단일세포 연구의 방법론적 진화를 이끌어 왔음. 대표적으로 그는 대규모 single-cell transcriptomics 데이터를 효율적으로 처리하고 분석할 수 있는 파이썬 기반 프레임워크인 Scanpy를 개발함.
이 툴은 고차원 데이터를 위한 전처리, 군집화, 차원 축소, pseudotime 분석까지 통합된 워크플로우를 제공하며, 현재 단일세포 분석의 표준 툴로 널리 활용되고 있음. 또한 공간 전사체 데이터를 위한 확장 프레임 워크인 Squidpy도 그의 연구팀에서 개발하였으며, 이는 spatial transcriptomics 데이터에서 이웃 관계 기반의 공간적 패턴 분석 및 이미지 기반 feature 추출을 가능케 함.
이번 발표에서는 관찰 중심의 세포 아틀라스를 넘어서, 예측 가능하고 조작 가능한 생성형 모델로 계산세포생물학이 진화하고 있음을 보여줌. Theis 교수는 먼저 Human Cell Atlas를 포함한 대규모 단일세포 및 spatial 데이터 통합 사례들을 소개하며, 서로 다른 modality를 통합하여 공통된 세포 상태 공간(shared manifold)을 구성하는 representation learning의 중요성을 강조함. 특히, 뇌 오가노이드(brain organoid)에 대한 다중 모달 아틀라스를 구축한 연구는 발달 단계 및 실험실 프로토콜 간의 전사체 변이를 통합하는 사례로 소개됨.
이어 소개된 Nicheformer는 spatial 및 dissociated single-cell 데이터를 대규모로 학습한 transformer 기반foundation model로, 단일세포 수준에서 세포 미세환경(niche)의 영향을 반영하는 일반화된 세포 임베딩을 생성할수 있음. 이 모델은 세포 유형 분류는 물론, 조직 내 세포 간 상호작용 예측, 미세환경 기반 반응 분석 등 다양한 응용이 가능하며, 기존의 관찰 기반 분석을 넘어 세포 행동을 예측하는 정량 모델로서의 가능성을 보여줌.
마지막으로 소개된 Cellflow는 생성형 AI 기반의 perturbation 모델로, 약물, 사이토카인, 유전자 조작 등 외부 자극이 세포 상태에 미치는 영향을 학습하여 가상의 조건에서 세포 표현형 변화를 시뮬레이션할 수 있음. 이를 통
해 뇌 오가노이드의 분화 조건을 in silico로 스크리닝하거나, 특정 유전자 조작의 영향을 사전에 예측하는 실험설계가 가능해짐. Fabian 교수의 발표는 관찰과 해석 중심의 기존 분석에서 나아가, 세포 시스템을 예측하고 설계할 수 있는 계산 생물학의 새로운 패러다임을 제시한 인상적인 강연이었으며, 특히 Scanpy와 Squidpy를 기반으로 내가 수행하는 single-cell 및 spatial transcriptomics 분석에도 생성형 모델을 접목할 수 있는 구체적인 가능성을 제시해 주었음.
- 포스터 발표
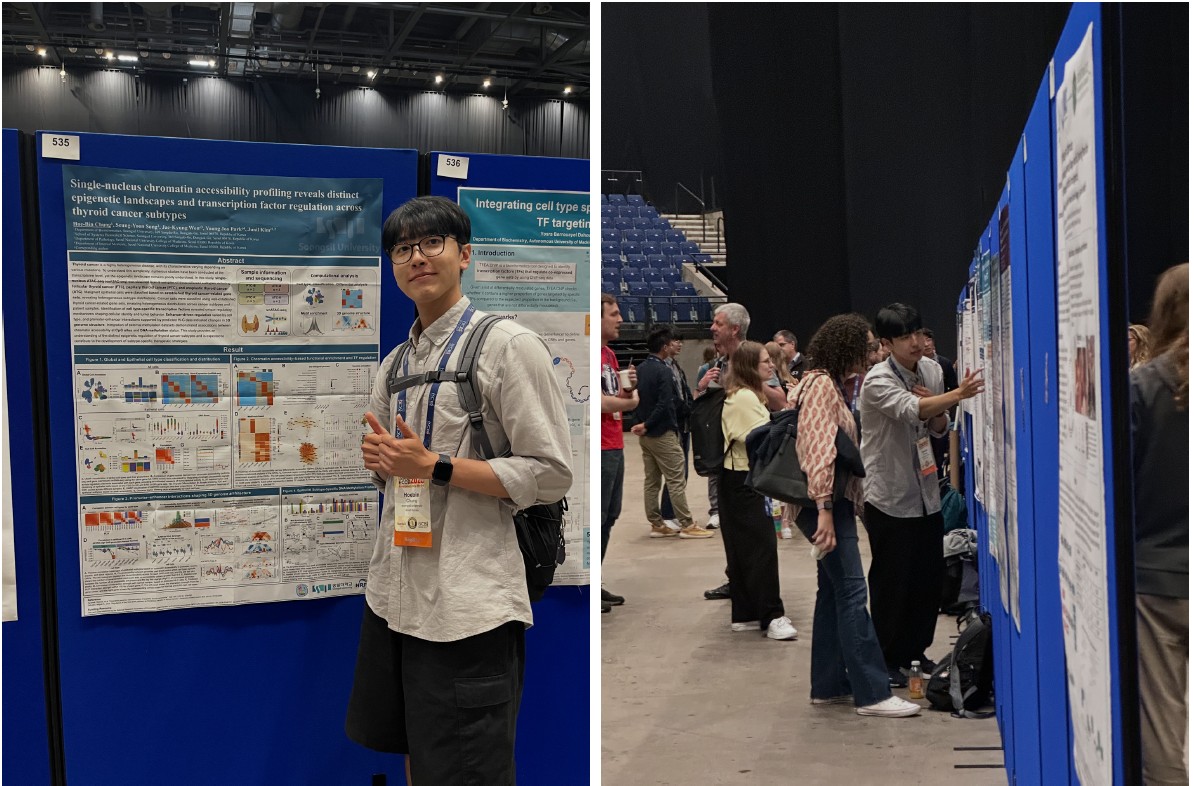
제목: 단일핵 염색질 접근성 프로파일링을 통해 뚜렷한 후생유전학적 지형과 갑상선암 아형 전반에 걸친 전사 인자 조절
이번 학회에서는 “Epigenetic regulation across thyroid cancer subtypes revealed by single-nucleus ATAC-seq”라는 제목으로 포스터 발표를 진행하였음. 본 연구는 갑상선암의 아형별 이질성과 이를 조절하는 전사 메커니즘을 이해하고자, follicular thyroid cancer (FTC), papillary thyroid cancer (PTC), anaplastic thyroid cancer (ATC)로 구성된 9개 샘플로부터 single-nucleus ATAC-seq 데이터를 획득하여 분석한 결과를 포함하고 있음. malignant epithelial 세포는 기존 갑상선암 관련 유전자 세트를 기반으로 분류하였으며, 환자 및 아형 간 전사 조절 양상이 뚜렷하게 구분되는 것을 확인하였음. 세포 유형별 특이적 전사인자 분석을 통해 아형 특이적 전사 조절 메커니즘이 드러났고, enhancer 활성도 세포 유형에 따라 다르게 나타났음. 또한 Cicero 기반 promoter-enhancer 상호작용 예측 결과는 3차원 유전체 구조의 변화를 시사함. 외부 메틸화 데이터와의 통합 분석에서는 CpG 부위의 접근성과 메틸화 수준 간 음의 상관관계를 관찰하였으며, 특히 enhancer 영역에서 그 경향이 뚜렷하게 나타났음.
포스터 발표 중 가장 많은 질문을 받은 부분은 malignant epithelial cell 분류에 사용한 유전자 세트의 선정 기준이었음. 이에 대해 기존 bulk 및 single-cell 연구에서 보고된 갑상선암 아형별 marker gene을 바탕으로 curated된 유전자 세트를 사용하였음을 설명하였음. 해당 세트가 아형 간 이질성을 반영하는 데 효과적이었으며, 샘플 내에서도 세포 간 이질성이 뚜렷하게 나타나는 점이 관람자들의 흥미를 끌었음. 일부 연구자들은 malignant epithelialcell 내의 분화 상태나 상태 전이 가능성을 추가적으로 탐색해볼 수 있다는 의견을 주었음.
promoter-enhancer 상호작용 예측과 관련해서는 예측에 사용된 방법론에 대한 질문이 있었고, ATAC-seq 기반접근성 유사성 정보를 바탕으로 Cicero를 활용해 예측하였음을 설명하였음. 아직 실험적 검증은 진행되지 않았지만, 향후 knockdown 실험이나 Hi-C 기반 분석을 통해 주요 상호작용에 대한 기능적 검증을 계획하고 있음을 공유하였음. 또한 메틸화 데이터와 ATAC 접근성 간 상관관계에 대한 질문도 많았으며, 특정 세포 유형에서 메틸화수준과 접근성이 반비례하는 경향이 강하게 나타났고, 특히 enhancer 영역에서 그 패턴이 뚜렷하였다는 점을 강조하였음. 이에 대해 일부 연구자들은 메틸화, 접근성, 전사 활성 간의 관계를 통합적으로 모델링할 수 있는 방향성을 제안해주었음.
이번 포스터 발표는 다양한 배경의 연구자들과 연구 내용을 공유하며 피드백을 받을 수 있는 뜻깊은 시간이었음. 특히 spatial transcriptomics나 single-cell multiome 데이터를 함께 활용하여 연구를 확장해볼 수 있다는 제안이 인상 깊었으며, 갑상선암 아형 간의 전사 조절 네트워크를 정량적으로 이해하고 예측 모델로 구축하는 데 실질적인 도움이 되었음. 전반적으로 본 발표는 연구 내용을 점검하고 향후 방향을 설정하는 데 있어 매우 유익한경험이었음.
■ 학회명: ISMB/ECCB 2025
■ 개최일: 2025.07.20~2025.07.24
■ 개최지: 영국, 리버풀
■ 발표제목: 단일핵 ATAC-seq를 통해 밝혀진 갑상선암 아형 전반에 걸친 후성유전적 조절
■ 작성자: 숭실대학교 생명정보학과 석사과정생 정회빈