2025 Human Cell Atlas General Meeting
뉴스 · 2025-07-07 · 조회 59
싱가포르에서 열린 4일간의 Human Cell Atlas (HCA) General Meeting 에 참석하였다. 첫날에는 HCA의 비전과 향후 전략적 방향에 대한 논의가 중심을 이루었으며, HCA를 주도하고 있는 Aviv Regev 와 Sarah Teichmann 이 직접 발표를 맡아 HCA가 추구하는 미래 청사진을 제시하였다.
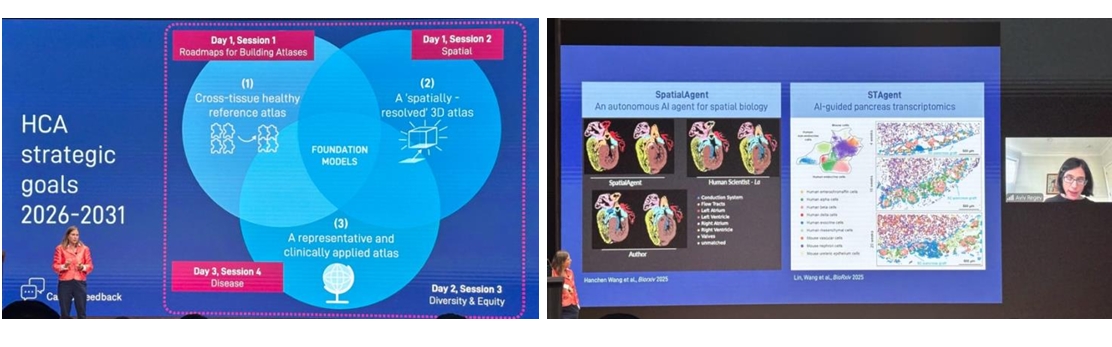
다가오는 Next generation of HCA 의 핵심 키워드로 다음 네 가지를 강조하였다: 기초 모델, 에이전트 모델, 종간/조직 통합, 공간적/임상적
HCA의 목표는 단순히 세포 지도 작성을 넘어, 임상 및 공간적으로 해석 가능한 전사체 지도를 구성하는 것이다. 공간전사체를 공부하고 있는 나에게는 매우 반가운 소식이었다. 공간적으로 해석 가능한 전사체 지도를 위해 AI와 대규모 multi-modal 데이터 통합이 중심축이 되고 있었다. 특히, Cross-species 관련 세션에서는 Allen Institute 에서 수행 중인 Cross-species brain atlas 프로젝트가 소개되었다. 이 프로젝트는 다양한 종의 뇌를 단일세포 수준에서 정밀하게 비교 분석함으로써, 종 간 보존된 세포 유형과 종 특이적 차이를 모두 포착하는 것을 목표로 한다.
많은 강연들이 인상 깊고 배울 점이 많았지만, 그중에서도 특히 흥미로웠던 몇 가지를 중심으로 정리해보고자 한다.
▶ 공간적 현장 서열분석 및 혼성화를 위한 바코드 방식 (Yanyi Huang)
Yanyi Huang 교수는 다양한 in situ 기술의 바코딩 전략을 소개했다. 특히, Huang 교수님 랩의 기술인 SPRINT-Seq, PRISM 에 대해서 설명을 하였다.
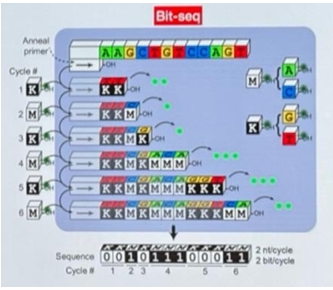
SPRINT-Seq 은 염기서열을 이진 코드로 변환하여 고효율로 읽어내는 Bit-seq 원리를 기반으로 한다. Bit-seq은 뉴클레오타이드를 A/C(Green), G/T(Yellow)와 같이 이진 정보로 구분하여 주입하고, 이때 형광 신호가 관측되면 M(A or C)로, 관측되지 않으면 K(G or T)로 해석한다. 이후 K는 0, M은 1로 디코딩하여 바코드 시퀀스를 생성한다. 다만, 이 방식은 A와 C, 혹은 G와 T 사이의 정확한 염기 구분은 불가능하며, 오직 0과 1 의 조합을 통해 이진적 바코드 정보만을 얻는 방식이다.
이 과정을 통해 적은 수의 형광 채널만으로도 높은 바코드 다양성과 정확한 서열 복원이 가능하다. M-A/C, K-G/T 가 연결되어 있다고 생각하고 K는 0으로 decoding, M은 1로 decoding하여 읽어낼 수 있다.
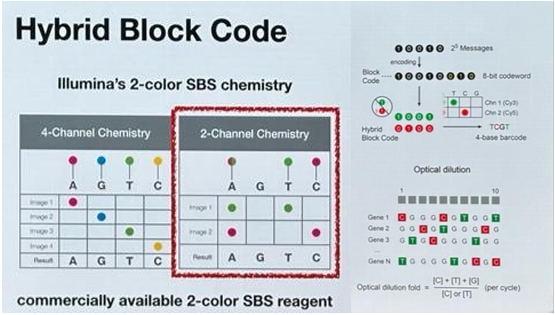
이런 Bit-seq 방식을 발전시켜 SPRINT-Seq은 Hybrid Block Code 방식이다. Hybrid Block Code 는 기존 4-color 시퀀싱보다 간단한 2-color fluorescence system 을 기반으로, 뉴클레오타이드를 이진 정보로 인코딩하는 전략이다. 각 뉴클레오타이드는 C (빨강), T (초록), A (빨강 + 초록, 둘 다), G (dark, 형광 없음)와 같은 형광 조합으로 구성이되고 이 형광 조합은 각각 2비트 이진 코드로 변환된다. 이렇게 얻어진 이진 코드들은 조합되어 8비트 등 다양한 길이의 디지털 블록 코드로 구성되며, 각 바코드는 특정 유전자의 위치를 나타낸다.
또한, 동일 사이클 내에서도 각 뉴클레오타이드를 희석된 농도(optical dilution)로 주입하는 optical
dilution 전략을 통해 한 사이클에서 과도한 형광 시그널이 겹치는 것을 방지하며, 형광 신호의 밀도를 조절함으로써 높은 해상도와 정확도의 이미지 획득을 가능하게 한다. Hybrid Block Code는 이처럼 효율적인 디지털 인코딩 구조와 희석된 이미징 전략을 결합하여, 제한된 형광 채널 수로도 대규모 공간 바코딩을 실현한 기술이다.
다만 SPRINT-Seq은 spot 단위의 바코딩으로 인해 해상도에 한계가 있었고, 이로 인한 바코드 중첩(collision) 가능성도 존재했다. 이를 개선하기 위해 고안된 후속 기술이 PRISM으로, Bit-seq 기반 바코딩은 유지하되, in situ hybridization 과 sequencing 을 통합하여 point-based, single-cell 수준의 공간 해상도를 실현할 수 있게 되었다. PRISM은 SPRINT-Seq의 기술적 기반은 유지하면서, 실제 조직 내에서 정밀한 위치 기반의 유전자 탐색이 가능하도록 진화된 기술이다.
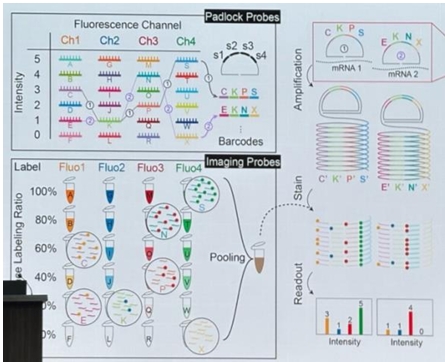
PRISM 은 SPRINT-seq 이 가진 바코딩 확장성과 해상도 한계를 극복하여, 수만 개 유전자의 공간 발현을 단일 세포 수준에서 정밀하게 측정할 수 있도록 개발된 차세대 in situ 바코딩 기술이다.
PRISM 은 형광 신호의 intensity를 변수로 활용하여, 동일한 형광 채널 내에서도 서로 다른 바코드를 구별할 수 있는 고차원적인 in situ 바코딩 전략을 구현한 기술이다. 이를 위해 padlock probe 기반으로 in situ에서 증폭된 원형 DNA(RCA products)에 대해, 형광 염료를 다양한 비율로 혼합하여 부착하는 방식을 사용한다. 예를 들어, 하나의 유전자는 100% Channel 1 형광을 가지게 하고, 또 다른 유전자는 70% Channel 1 + 30% Channel 2 의 형광 조합을 갖게 하는 식으로, 같은 채널이라도 형광의 밝기 차이를 통해 서로 다른 유전자를 구분한다.
이러한 방식은 combinatorial optical barcoding, 또는 optical dilution 전략으로 불리며, 형광의 색뿐 아니라 그 조합과 강도를 복합적으로 활용함으로써 형광 채널 수의 한계를 극복하고 수천에서 수만 개의 바코드를 정밀하게 디코딩할 수 있다. PRISM은 이와 같은 optical intensity 기반 multiplexing 을 통해, 적은 수의 형광 채널로도 고밀도 유전자 표현을 가능하게 한다는 점에서 기존 방식들보다 훨씬 높은 유연성과 확장성을 가진다.
▶ 합리적으로 설계된 규제 언어 모델을 향하여(Ge Gao)
Ge Gao 교수님의 연구에서는 특히, 단일 오믹스 분석의 다중오믹스 조절 네트워크 재구성, 공간 정보 통합, 인과 예측 및 재프로그래밍 설계라는 흐름이 실현되고 있었다.
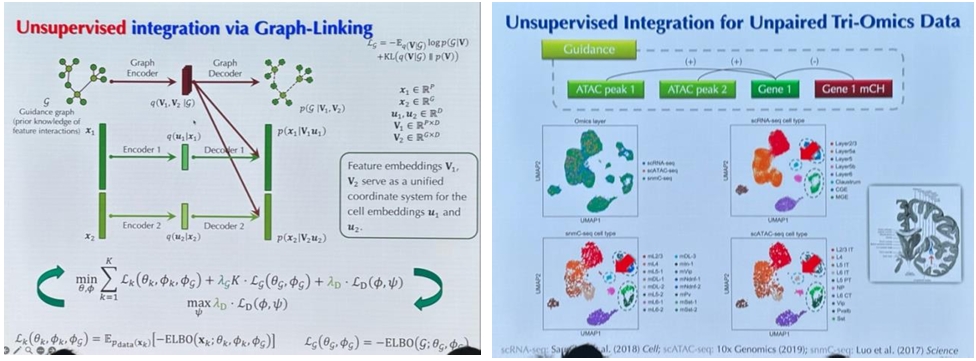
GLUE 은 다중오믹스 데이터를 encoder-decoder 구조와 regulatory graph 기반의 graph encoder를 통해 통합하는 접근이 인상적이었다. 이 모델은 RNA-seq, ATAC-seq, methylation 등 다양한 modality 간의 복잡한 관계를 효과적으로 정렬하면서도, 조절 요소들 간의 네트워크를 동시에 학습해낸다. 실제로 NeurIPS에서 modality alignment 분야 수상작으로 선정될 만큼 높은 성능을 입증하였다.
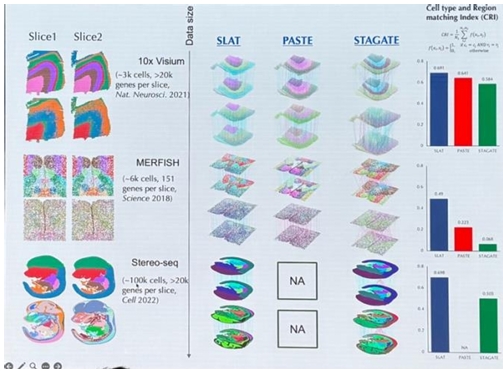
SLAT 은 spatial transcriptomics 데이터의 해상도 차이와 실험적 artifact 문제를 adversarial training 으로 보정하고, 여러 슬라이스를 통합 정렬하는 도구이다. 이와 함께 제안된 CRI (Cross-slice Regulatory Inference)는 같은 조직의 다양한 슬라이스로부터 공통된 조절 네트워크를 추정할 수 있게 해주며, 많은 슬라이스 기반의 조직 전체 전사 조절 구조 파악을 가능케 한다.
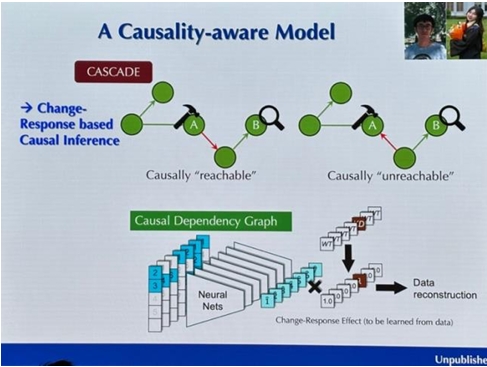
마지막으로, CASCADE는 유전자 발현 데이터로부터 인과적 유전자 조절 네트워크를 학습하고, 이를 기반으로 perturbation 예측과 cell fate reprogramming factor 추천까지 가능한 모델이다. 단순한 상관 기반 네트워크가 아닌, causal masking 기법을 통해 방향성을 가진 조절 흐름을 추정하며, 실제 유전자 knock-out 시 어떤 발현 변화가 연쇄적으로 발생하는지를 예측할 수 있다. 이를 통해 cell fate 조작의 설계로까지 이어질 수 있는 framework 을 보여주었으며, 이는 단순한 데이터 해석을 넘어 설계 가능한 생물학을 향한 큰 도약으로 보였다.
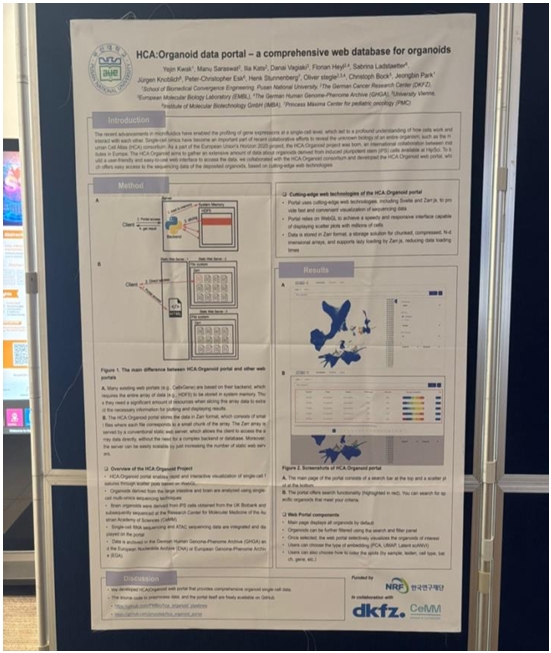
이번 Human Cell Atlas General Meeting 2025 에서는 내가 개발에 참여한 HCA:Organoid Portal 프로젝트를 포스터로 소개할 기회를 가졌다. 이 포털은 iPSC 유래 organoid의 single-cell multiomics 데이터를 통합해, 연구자들이 웹 기반으로 쉽게 탐색할 수 있도록 만든 시스템이다.
기존의 웹 포털들과 달리, 이 포털은 HDF5 기반이 아닌 Zarr 포맷을 사용하고, Zarr.js와 WebGL 같은 최신 웹 기술을 활용해 백엔드 부하 없이도 빠르고 유연한 데이터 시각화를 가능하게 했다. Brain이나 large intestine 같은 다양한 organoid 샘플들의 scRNA-seq 및 scATAC-seq 데이터를 하나의 포털에서 통합적으로 시각화할 수 있고, UMAP, PCA, scANVI latent space 등 여러 embedding을 선택해 볼 수 있다. 또, gene, cell type, batch 기준으로 색을 다르게 입히는 등의 기능도 제공한다.
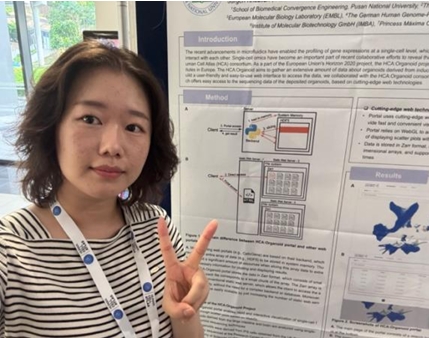
포스터 발표를 하면서 유럽 여러 기관의 연구자들과 포털의 활용 가능성에 대해 이야기할 수 있었고, 직접 피드백을 받으면서 앞으로 어떤 방향으로 확장해 나가면 좋을지에 대한 고민도 깊어졌다. 다양한 분들과 교류하며 내가 만든 시스템이 실제로 연구 현장에서 유용할 수 있겠다는 확신도 조금 더 들게 되었다.
학회명 : 2025 Human Cell Atlas
개최일 : 2025.06.09~2025.06.12
개최지 : 싱가포르 아우트람
발표제목 : HCA|Organoid data portal: a comprehensive web-based database for organoids
작성자 : 부산대학교 전임연구원 곽예진